La hidratación directa de un epóxido es una reacción de apertura del anillo en la que participa el agua y que conduce a la formación de un diol. En medio ácido, el proceso se explica mediante la protonación del epóxido, seguida del ataque nucleofílico del agua y de la desprotonación del intermedio oxonio.
El análisis de este mecanismo debe distinguir entre la hidratación catalizada por un ácido específico, normalmente el ion hidronio, y la catálisis general ácido-base, en la que pueden participar diferentes especies ácidas presentes en el medio.
Catálisis ácido-base y función del catalizador
Las velocidades de muchas reacciones químicas se ven modificadas por la presencia de alguna sustancia que permanece inalterada al final del proceso.
En 1895, F. W. Ostwald definió un catalizador como cualquier sustancia que altera la velocidad de una reacción química sin modificación alguna de los factores energéticos de la reacción.
Otra definición es la que dice que un catalizador altera la velocidad de una reacción química y es a la vez reactivo y producto de la reacción.
Se llama catálisis homogénea cuando el catalizador y el sistema reactivo forman un sistema homogéneo con una sola fase, como se ha observado en algunas reacciones en fase gas y en disolución, entre las que se destaca la llamada catálisis ácido-base.
La catálisis homogénea en fase líquida más importante es la catálisis ácido-base.
La catálisis ácido-base implica la transferencia de un protón a o desde una molécula de sustrato.
Los catalizadores incrementan la velocidad de reacción, pero no son capaces de provocar o de iniciar esa reacción.
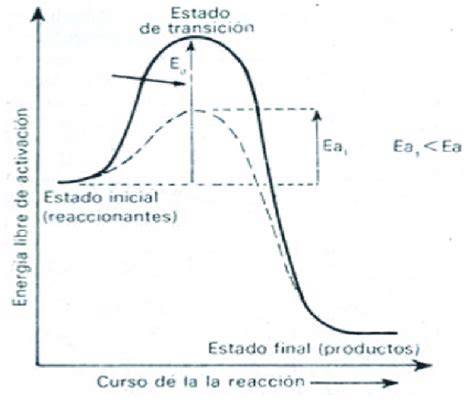
El catalizador normalmente contribuye a facilitar la evolución de la reacción mediante un mecanismo diferente que sólo debe superar una barrera de potencial de menor altura.
La energía de activación de una reacción catalizada suele ser menor que la de la misma reacción no catalizada:
En otras palabras, el catalizador generalmente trabaja permitiendo que la reacción ocurra por otra ruta que posea una barrera de energía menor.
Hidratación directa del epóxido
La reacción global puede representarse de forma general como la transformación de un epóxido en un diol mediante la adición de agua:
| Etapa | Transformación |
|---|---|
| Protonación | El epóxido acepta un protón y forma un epóxido protonado. |
| Ataque nucleofílico | Una molécula de agua ataca al anillo protonado. |
| Desprotonación | El intermedio oxonio pierde un protón y se forma el diol. |
En el caso de un único reactivo, se puede formar un complejo entre ese reactivo (el sustrato) y el catalizador.
En otros casos, como en la catálisis por ácidos y bases y por algunas enzimas, el complejo no es de adición del catalizador y del sustrato, sino que se forma junto con alguna otra sustancia W.
La protonación inicial del epóxido aumenta la electrofilia de los carbonos del anillo y convierte al grupo oxirano en un mejor sustrato para el ataque del agua.
El agua actúa como nucleófilo y ataca al epóxido protonado, dando un intermedio oxonio.
La desprotonación del ion oxonio por una base débil conduce al diol neutro y regenera el catalizador ácido.
Catálisis específica y catálisis general
Cuando esta catálisis se da en solución acuosa, los efectos más importantes son los provocados por los iones hidronio o hidroxilo de la solución.
Si estas reacciones se llevan a cabo en un medio ácido fuerte, la concentración de iones hidroxilo resulta tan insignificante que dejan de ejercer una acción catalítica apreciable, con lo que el único catalizador efectivo es el ion hidronio.
En una catálisis específica, la velocidad depende principalmente de la concentración del ion hidronio, mientras que en una catálisis general pueden participar otros ácidos capaces de transferir un protón al epóxido.
La transferencia protónica inicial puede partir de un ion hidronio \(H_{3}O^{+}\) o de alguna otra especie ácida presente, representada por \(BH^{+}\).
La especie a la que \(SH^{+}\) transfiere el protón, en la segunda etapa es de importancia primordial en cuanto se refiere a las leyes cinéticas que se derivan.
En este último caso se da catálisis general.
La ecuación cinética general de una reacción catalizada por iones hidronio e hidroxilo puede expresarse como:
\(k = k_{0} + k_{H^{+}}[H_{3}O^{+}] + k_{OH^{-}}[OH^{-}]\)
En una disolución suficientemente ácida la representación de log k frente al pH es una línea recta de pendiente -1.
La velocidad en la región intermedia es igual a \(k_{0}[S]\) y \(k_{0}\) se puede determinar directamente a partir de la velocidad en esta zona.
Secuencia mecanística de la hidratación
1. Protonación del epóxido
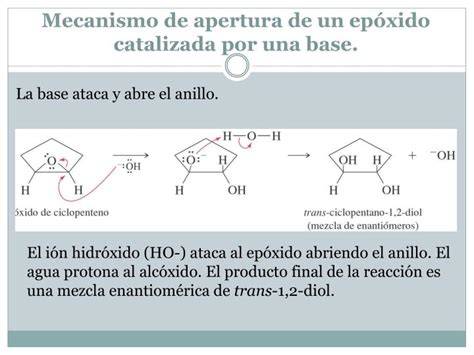
La primera etapa consiste en la transferencia de un protón desde el catalizador ácido al oxígeno del epóxido.
El oxígeno del anillo posee pares de electrones no compartidos y actúa como base de Lewis frente al ácido.
Tienen carácter de bases de Lewis agua, amoniaco, imidazol, acetona, etc., o sustancias orgánicas con enlaces fuertes en los enlaces múltiples.
Al protonarse el oxígeno, se forma un epóxido protonado con carga positiva.
La protonación debilita los enlaces carbono-oxígeno del anillo y favorece su apertura por acción del agua.
2. Ataque nucleofílico del agua
En la segunda etapa, una molécula de agua ataca uno de los carbonos del epóxido protonado.
El ataque nucleofílico produce la apertura del anillo y genera un intermedio oxonio.
En la segunda, la transferencia protónica desde \(SH^{+}\) puede ser a una molécula de agua o alguna especie básica B presente.
La naturaleza del medio y la estructura del epóxido determinan la orientación preferente del ataque nucleofílico.
3. Desprotonación y regeneración del catalizador
El intermedio oxonio pierde un protón frente a una molécula de agua o frente a otra base débil del medio.
La desprotonación da lugar al diol y permite recuperar la especie catalítica.
Normalmente se ha podido hablar de que el catalizador no participa en la reacción porque, como idea base, se puede establecer que el catalizador se recupera sin haberse consumido al completarse la reacción.
El ciclo catalítico puede repetirse mientras existan epóxido, agua y ácido disponibles.
Origen de la catálisis general
Los mecanismos de una catálisis ácida en soluciones acuosas suponen usualmente dos etapas: la primera en la que tiene lugar una transferencia protónica al sustrato S, y la segunda, una transferencia protónica desde el sustrato protonado \(SH^{+}\).
La transferencia protónica inicial puede partir de un ion hidronio \(H_{3}O^{+}\) o de alguna otra especie ácida presente, representada por \(BH^{+}\).
Si el protón se transfiere directamente entre el epóxido y el ion hidronio, se habla de un mecanismo asociado a la catálisis específica por hidronio.
Si distintas especies ácidas del medio participan directamente en la protonación del epóxido, la reacción presenta catálisis general.
La acción de los catalizadores puede ser general o específica.
La primera para los catalizadores que actúan sobre muchas reacciones, las cuales pueden ser, o no, semejantes tanto química como cinéticamente.
Y aunque este comportamiento sea frecuente con los catalizadores homogéneos, lo más habitual es que su acción sea muy específica y sólo sean efectivos frente a una determinada reacción.
Intermedios, estado estacionario y energía de activación
Existen dos posibilidades importantes en relación con la estabilidad del complejo intermedio J, y las leyes cinéticas que se obtengan han de depender notablemente de la hipótesis asumida a este respecto.
En un caso, el complejo se puede volver a convertir en el catalizador y el sustrato a una velocidad que sea significativamente mayor que la velocidad a la que tiene lugar la reacción para dar los productos finales.
La segunda posibilidad es que el complejo intermedio reaccione para dar los productos finales a una velocidad comparable con la velocidad de la reacción inversa.
De este modo, la concentración de J se puede considerar prácticamente constante durante el curso de la reacción y, por ello, el tratamiento del estado estacionario se puede aplicar en rigor.
En la hidratación directa del epóxido, la concentración de los intermedios protonados puede ser baja y transitoria, pero su formación resulta esencial para facilitar la apertura del anillo.
El perfil energético comprende la formación del epóxido protonado, el ataque del agua y la desprotonación final.
La etapa de mayor barrera energética puede depender de la estructura del epóxido, de la fuerza del ácido, de la concentración de agua y de la naturaleza del disolvente.
Regioquímica de la apertura del epóxido
La apertura de un epóxido protonado no tiene necesariamente la misma orientación que la apertura de un epóxido no protonado en condiciones fuertemente básicas.
En medio ácido, el agua tiende a atacar el carbono que puede soportar mejor el desarrollo de carga positiva durante la apertura del anillo.
El enlace carbono-oxígeno del carbono atacado comienza a romperse mientras se forma el enlace entre el agua y ese carbono.
La distribución electrónica del estado de transición puede presentar un carácter parcialmente carbocatiónico.
Por esta razón, los sustituyentes capaces de estabilizar carga positiva pueden influir en la orientación y en la velocidad de la reacción.
La protonación y el ataque nucleofílico ocurren en etapas distintas, pero la apertura del anillo y la formación del enlace con el agua pueden estar estrechamente acopladas.
Estereoquímica de la hidratación del epóxido
La apertura del anillo de un epóxido protonado por agua tiene carácter anti en relación con el grupo oxígeno del epóxido.
El ataque nucleofílico se produce desde el lado opuesto al enlace carbono-oxígeno que se rompe.
Cuando el epóxido forma parte de una estructura cíclica, la configuración del producto depende de la disposición espacial de los sustituyentes iniciales.
Dependiendo de la estructura del sustrato, el producto o los productos resultantes pueden constituir una mezcla de isómeros estructurales, una mezcla de enantiómeros, diastereómeros o un único producto aquiral.
La apertura anti del epóxido puede generar productos con relaciones estereoquímicas definidas cuando el sustrato es rígido o contiene centros estereogénicos.
Comparación con la hidratación de alquenos
Cuando los alquenos se tratan con ácido acuoso fuerte \((H_{3}O^{+})\), experimentan la adición neta de agua a través del doble enlace.
El agua no se adiciona a los alquenos por sí misma, sin embargo.
Se requiere un ácido fuerte.
La reacción procede a través de un intermedio carbocatiónico.
La hidratación con ácido puede ir acompañada de transposiciones si puede formarse un intermedio carbocatiónico más estable mediante un desplazamiento de hidruro o de alquilo.
Los carbocationes tienden a aumentar su estabilidad a medida que se añaden sustituyentes, lo que ayuda a explicar la selectividad de Markovnikov.
La hidratación de alquenos no es estereoselectiva.
En contraste, la hidratación directa de epóxidos no implica la protonación previa de un doble enlace para generar un carbocatión libre, sino la activación de un anillo tensionado y su apertura nucleofílica.
Para evitar transposiciones en la formación de alcoholes con selectividad de Markovnikov, una buena estrategia es utilizar oxomercuración-desmercuración.
Reacciones competitivas y limitaciones
La presencia de ácido puede favorecer otras transformaciones además de la hidratación.
También debe señalarse que añadir ácido a alcoholes abre la posibilidad de reacciones de eliminación para dar alquenos.
En la hidratación directa del epóxido, un exceso de acidez puede favorecer reacciones secundarias, especialmente si el diol formado o el epóxido son sensibles a condiciones fuertemente ácidas.
La elección del ácido debe considerar su fuerza, su nucleofilia y su compatibilidad con el sustrato.
En general, los ácidos conjugados de bases poco nucleofílicas son preferibles cuando se pretende limitar la competencia de otros nucleófilos.
Relación con otros tipos de catálisis
Otras especies que se comportan como ácidos o bases de Lewis pueden actuar con mecanismos que se asemejan a los de la catálisis ácido-base.
Tienen carácter de ácidos de Lewis especies como \(BF_{3}\), \(AlCl_{3}\), \(ZnCl_{2}\), y muchos iones e iones complejos de los metales de transición.
En una catálisis de Lewis, el ácido puede coordinarse con el oxígeno del epóxido y aumentar la polarización de los enlaces carbono-oxígeno.
La reacción puede acelerarse sin que el catalizador se incorpore permanentemente al producto.
La catálisis heterogénea se produce cuando la especie o mezcla que produce el incremento de la velocidad de una determinada reacción pertenece a una fase distinta a la del sistema reactivo.
La acción de estos catalizadores heterogéneos tiene lugar en las interfases que separan la fase de la que forman parte los reactivos, y muchas veces los productos, de la fase que forma o contiene al catalizador.
Como en las otras formas de procesos catalíticos, la catálisis heterogénea debe iniciarse por la reacción entre el catalizador y uno o varios reactivos, para la formación de los complejos sustrato-catalizador.
Pero estos complejos se localizan en la interfase y resultan de procesos de adsorción, preferentemente quimioadsorción de los reactivos sustratos en la superficie del catalizador.
El papel de la adsorción en los procesos de catálisis heterogénea es primordial y viene a constituir la base de todos los mecanismos catalíticos.
Importancia del epóxido de propeno
El óxido de propeno (OP), aunque es menos reactivo que el óxido de etileno, puede transformarse en una gran variedad de productos.
La obtención de OP no puede llevarse a cabo por oxidación directa de propeno ya que se oxida preferentemente el grupo metilo y se obtiene acroleína.
En cuanto a la oxidación indirecta del propeno consiste en la utilización de perácidos o peróxidos como agentes de epoxidación.
Los más utilizados son el hidroperóxido de t-butilo, el de feniletilo, el ácido peracético y el perpropiónico.
En la segunda fase se realiza la oxidación del propeno con alguno de los oxidantes obtenidos en el apartado anterior.
Como catalizadores se emplean compuestos de Molibdeno, Vanadio o Titanio.
El 65% del OP se deriva para la fabricación de polipropilénglicoles.
La segunda aplicación más importante es como producto intermedio para propilenglicol (21%).
El propilenglicol es un líquido de Tb 188 °C, soluble en agua en todas proporciones.
Se utiliza como anticongelante, componente en fluidos hidráulicos para frenos y palas elevadoras, y como ablandador de celofán.
También se utiliza en cosmética y en aplicaciones farmacéuticas, ya que, a diferencia del etilenglicol, carece de toxicidad.
La polimerización de propilenglicol con anhídridos o diácidos da lugar a resinas de poliéster.
En el apartado otros los productos más importantes son la isopropanolamina y los éteres glicólicos.
Los éteres glicólicos son excelentes disolventes debido a su doble funcionalidad.
Apertura de epóxidos catalizada por ácido, formación de alcoholes Anti
Factores que controlan la velocidad de reacción
- Acidez del medio: determina la facilidad de protonación del epóxido.
- Concentración de agua: influye en la velocidad del ataque nucleofílico.
- Estructura del epóxido: controla la estabilidad del estado de transición y la orientación de apertura.
- Disolvente: modifica la solvatación de reactivos, intermedios y productos.
- Fuerza iónica: puede alterar las constantes de velocidad mediante el efecto salino secundario.
- Nucleofilia de las especies presentes: puede favorecer reacciones competitivas.
- Temperatura: modifica la velocidad de cada etapa y puede aumentar la importancia de procesos secundarios.
Efecto salino secundario
En la catálisis ácido-base, se debe tener en cuenta el efecto que la fuerza iónica ejerce sobre la disociación de ácidos y bases débiles, lo que se denomina efecto salino secundario.
La teoría del efecto salino secundario se puede desarrollar con ayuda de la teoría de Debye-Hückel.
El efecto salino secundario puede aumentar o disminuir la constante de velocidad, dependiendo del signo de z.
En la hidratación general catalizada por ácidos, los cambios de fuerza iónica pueden modificar la actividad efectiva del catalizador y la velocidad observada.
Por ello, la comparación de velocidades debe realizarse manteniendo constantes la composición del disolvente, la temperatura y la fuerza iónica del medio.
Interpretación mecanística
La hidratación directa del epóxido puede entenderse como una secuencia catalítica en la que el ácido participa en la activación del sustrato, pero se regenera al finalizar el ciclo.
El epóxido funciona como sustrato electrofílico, el agua como nucleófilo y la base del medio como agente de desprotonación.
El paso de protonación aumenta la reactividad del epóxido.
El ataque del agua abre el anillo y genera el enlace carbono-oxígeno adicional necesario para formar el diol.
La desprotonación restablece la neutralidad del producto y regenera la especie ácida.
La descripción mediante un ciclo catalítico permite explicar por qué pequeñas cantidades de ácido pueden transformar una cantidad considerable de epóxido.
En las reacciones catalizadas, pequeñas cantidades de catalizador pueden producir un efecto considerable sobre una gran cantidad de reactivos.
Esta propiedad es muy destacada en la catálisis enzimática y se manifiesta también en la catálisis heterogénea, pero no es regla general en muchos casos de catálisis homogénea.
La eficacia global depende de que ninguna etapa irreversible o secundaria consuma de manera significativa el catalizador o el sustrato.
tags: #mecanismo #catalisis #general #por #hidratacion #directa